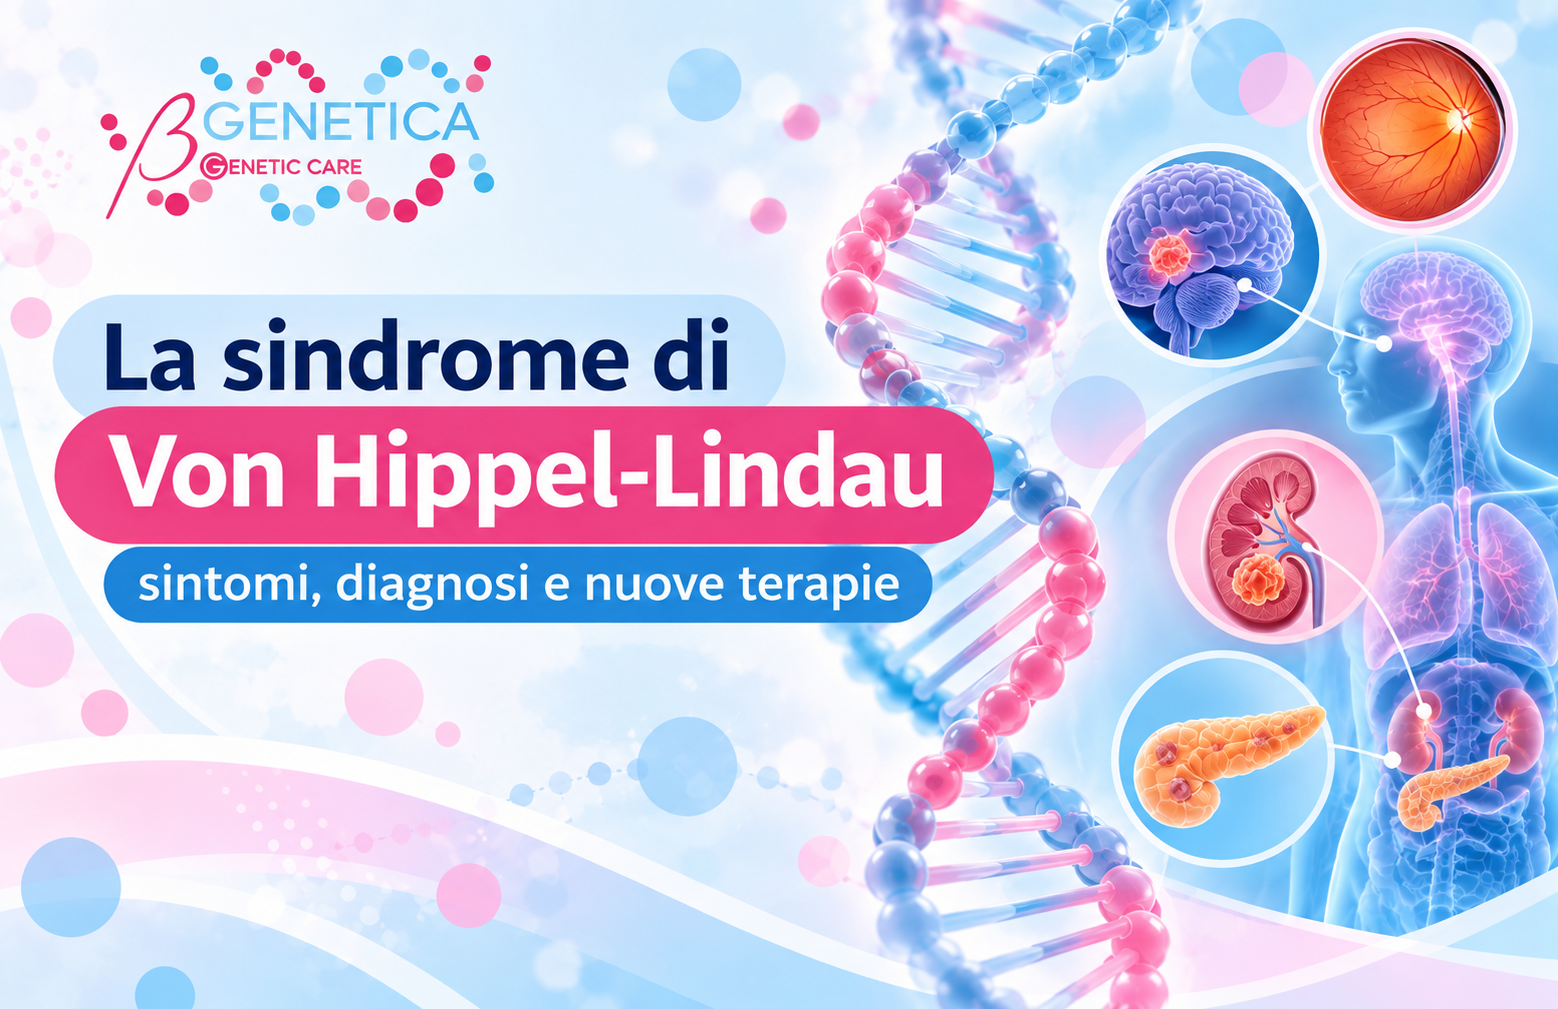
La sindrome di Von Hippel-Lindau (VHL) è una rara malattia genetica ereditaria che aumenta la predisposizione allo sviluppo di tumori e cisti in diversi organi. Conoscere la base genetica della VHL, riconoscerne le principali manifestazioni e impostare un adeguato programma di sorveglianza permette di individuare precocemente le lesioni e intervenire quando le possibilità terapeutiche sono maggiori.
Che cos’è la sindrome di Von Hippel-Lindau?
La sindrome di Von Hippel-Lindau è una malattia genetica rara caratterizzata dalla predisposizione allo sviluppo di diverse neoplasie e lesioni, alcune benigne e altre potenzialmente maligne.
Tra le manifestazioni più caratteristiche rientrano gli emangioblastomi della retina, del cervello e del midollo spinale, il carcinoma renale a cellule chiare, le cisti renali e pancreatiche, i tumori neuroendocrini pancreatici, il feocromocitoma e i tumori del sacco endolinfatico.
La malattia presenta una notevole variabilità: non tutte le persone con VHL sviluppano le stesse manifestazioni né alla stessa età. Per questo motivo, la diagnosi e il monitoraggio devono essere personalizzati.
La VHL interessa uomini e donne e viene generalmente trasmessa all’interno delle famiglie secondo un modello autosomico dominante.
Quali sono le cause della sindrome di Von Hippel-Lindau?
La sindrome è causata da una variante patogena del gene VHL, localizzato sul cromosoma 3. Il gene codifica una proteina coinvolta nella regolazione della risposta cellulare alla disponibilità di ossigeno.
Quando la proteina VHL non funziona correttamente, viene alterata la regolazione dei fattori HIF (Hypoxia-Inducible Factors), con conseguente attivazione di meccanismi che favoriscono angiogenesi, sopravvivenza e proliferazione cellulare. Questo contribuisce allo sviluppo delle lesioni caratteristiche della sindrome.
La trasmissione è autosomica dominante: una persona portatrice di una variante patogena nel gene VHL ha, a ogni gravidanza, una probabilità del 50% di trasmetterla a ciascun figlio.
In una parte dei casi la variante genetica è de novo, cioè compare per la prima volta nella persona affetta senza essere stata ereditata da uno dei genitori.
Test genetico e diagnosi della VHL
L’identificazione di una variante patogena nel gene VHL può essere fondamentale per confermare la diagnosi e per identificare i familiari che potrebbero essere a rischio.
La diagnosi può essere posta sulla base dei criteri clinici, ma nella maggior parte dei casi l’identificazione di una variante patogena o probabilmente patogena nel gene VHL consente di supportare la diagnosi e di definire il percorso di sorveglianza familiare.
Il percorso diagnostico può prevedere una consulenza genetica prima e dopo il test, durante la quale vengono valutati la storia personale e familiare, le implicazioni del risultato e le possibilità di effettuare un’analisi genetica mirata.
Per approfondire il percorso dedicato alle consulenze genetiche, è possibile consultare la pagina dedicata.
Quali sono i sintomi e le principali manifestazioni della VHL?
La sindrome di Von Hippel-Lindau può coinvolgere diversi organi e manifestarsi con sintomi differenti.
Le principali manifestazioni comprendono:
- Emangioblastomi della retina, che possono compromettere la vista se non riconosciuti e trattati precocemente.
- Emangioblastomi del cervello e del midollo spinale, che possono provocare cefalea, disturbi dell’equilibrio, debolezza o alterazioni della sensibilità.
- Carcinoma renale a cellule chiare, una delle principali manifestazioni oncologiche associate alla VHL.
- Cisti renali e pancreatiche, che possono essere asintomatiche.
- Tumori neuroendocrini pancreatici, che in alcuni casi richiedono un trattamento chirurgico o un monitoraggio specifico.
- Feocromocitoma e paraganglioma, che possono essere associati a ipertensione, palpitazioni, sudorazione e cefalea.
- Tumori del sacco endolinfatico, che possono determinare perdita dell’udito, acufeni e disturbi dell’equilibrio.
- Cistoadenomi dell’epididimo negli uomini.
- Lesioni del legamento largo dell’utero nelle donne.
La comparsa e la progressione di queste manifestazioni sono molto variabili. Per questo la sorveglianza periodica rappresenta uno degli elementi fondamentali nella gestione della malattia.
Follow-up della sindrome di Von Hippel-Lindau: perché la sorveglianza è importante?
La sorveglianza della VHL ha l’obiettivo di identificare precocemente nuove lesioni, anche quando non provocano ancora sintomi.
Il programma viene personalizzato sulla base dell’età, della storia clinica, delle manifestazioni già presenti e, quando disponibile, della specifica variante genetica. Le raccomandazioni prevedono un approccio multidisciplinare e controlli periodici che possono proseguire per tutta la vita.
Principali controlli nella VHL
| Organo / apparato | Esame | Indicazione generale |
|---|---|---|
| Occhi | Visita oftalmologica con esame della retina | Annuale dall’infanzia |
| Cervello e midollo | RM encefalo e colonna | Generalmente ogni 2 anni dall’adolescenza |
| Reni, pancreas e surreni | RM dell’addome | Generalmente ogni 2 anni dall’adolescenza |
| Surreni | Pressione arteriosa e metanefrine | Controlli periodici dall’infanzia |
| Orecchio interno | Valutazione audiologica | Periodica dall’adolescenza |
| Sistema nervoso | Valutazione clinica dei sintomi neurologici | Annuale |
Le tempistiche possono variare in funzione del quadro clinico e delle indicazioni dello specialista. Le raccomandazioni GeneReviews aggiornate nel 2025 indicano, tra gli altri controlli, valutazione oftalmologica annuale dall’infanzia, RM encefalo-colonna ogni due anni a partire dagli 11 anni, RM addominale ogni due anni dai 15 anni e dosaggio annuale delle metanefrine a partire dai 5 anni.
Perché è importante la genetica medica nella sindrome VHL?
La genetica medica svolge un ruolo centrale nella diagnosi e nella gestione delle malattie ereditarie come la VHL.
Il genetista può contribuire all’interpretazione della storia familiare, alla scelta del test più appropriato, alla valutazione del risultato genetico e all’identificazione dei familiari che possono beneficiare di un percorso diagnostico e di sorveglianza.
L’approccio ideale coinvolge una équipe multidisciplinare, con la collaborazione tra genetista, oculista, neurologo, neurochirurgo, endocrinologo, nefrologo, urologo, radiologo e oncologo, in relazione alle manifestazioni presenti.
Per approfondire, è possibile consultare la pagina dedicata alla genetica medica.
Nuove terapie per la sindrome di Von Hippel-Lindau
Per molti anni il trattamento delle manifestazioni della VHL si è basato soprattutto sulla sorveglianza attiva e sugli interventi locali o chirurgici, scelti in base alla sede, alle dimensioni e alle caratteristiche della lesione.
La maggiore conoscenza dei meccanismi molecolari della malattia ha portato allo sviluppo di terapie mirate.
Tra queste assume particolare importanza belzutifan, un inibitore di HIF-2α che agisce su uno dei principali meccanismi molecolari alterati nella VHL. Negli Stati Uniti è approvato per pazienti adulti con VHL che necessitano di trattamento per carcinoma renale associato alla malattia, emangioblastomi del sistema nervoso centrale o tumori neuroendocrini pancreatici, quando non è necessario un intervento chirurgico immediato.
Gli studi clinici hanno evidenziato attività antitumorale in diverse manifestazioni della VHL e una riduzione della necessità di ricorrere ripetutamente alla chirurgia in alcuni pazienti. Il trattamento deve comunque essere valutato dallo specialista sulla base delle caratteristiche individuali.
La ricerca sta inoltre esplorando ulteriori strategie terapeutiche e approcci sempre più personalizzati, basati sulle caratteristiche genetiche e molecolari della malattia.
Sindrome di Von Hippel-Lindau: l’importanza della diagnosi precoce
La VHL richiede un percorso di diagnosi, consulenza genetica e sorveglianza a lungo termine. Riconoscere precocemente la predisposizione genetica permette di programmare controlli specifici e di individuare le manifestazioni della malattia in una fase nella quale possono essere gestite più efficacemente.
Il percorso diagnostico può prevedere una consulenza genetica, durante la quale vengono valutati la storia personale e familiare, le implicazioni del risultato e le possibilità di effettuare un’analisi genetica mirata.
Bibliografia e fonti scientifiche
- van Leeuwaarde RS, Ahmad S, van Nesselrooij B, et al. Von Hippel-Lindau Syndrome. GeneReviews, aggiornamento 2025.
- Binderup ML, et al. von Hippel-Lindau disease: Updated guideline for diagnosis and surveillance. Eur J Med Genet. 2022.
- Jonasch E, Donskov F, Iliopoulos O, et al. Belzutifan for Renal Cell Carcinoma in von Hippel-Lindau Disease. N Engl J Med. 2021.
- Lonser RR, Glenn GM, Walther M, et al. Von Hippel-Lindau disease. Lancet. 2003.
- Maher ER, Neumann HPH, Richard S. Von Hippel-Lindau disease: a clinical and scientific review. Eur J Hum Genet. 2011.